One partner. Complete oversight.
Ordoclin provides end-to-end clinical trial services for medical devices, IVDs, and combination products—from early feasibility and First-in-Human studies to pivotal clinical investigations and post-market follow-up. Our team supports global regulatory pathways, including FDA, EU MDR, CE-IVDR, and CDSCO requirements.
Experience. Quality. Confidence.
Expertise across devices, diagnostics, and digital health.
Medical device clinical trials require specialized expertise in regulatory strategy, clinical operations, performance evaluation, and device-specific compliance. Ordoclin supports the development of medical devices, IVDs, SaMD, and combination products through integrated clinical, regulatory, and scientific capabilities.
The discipline behind every study we support.
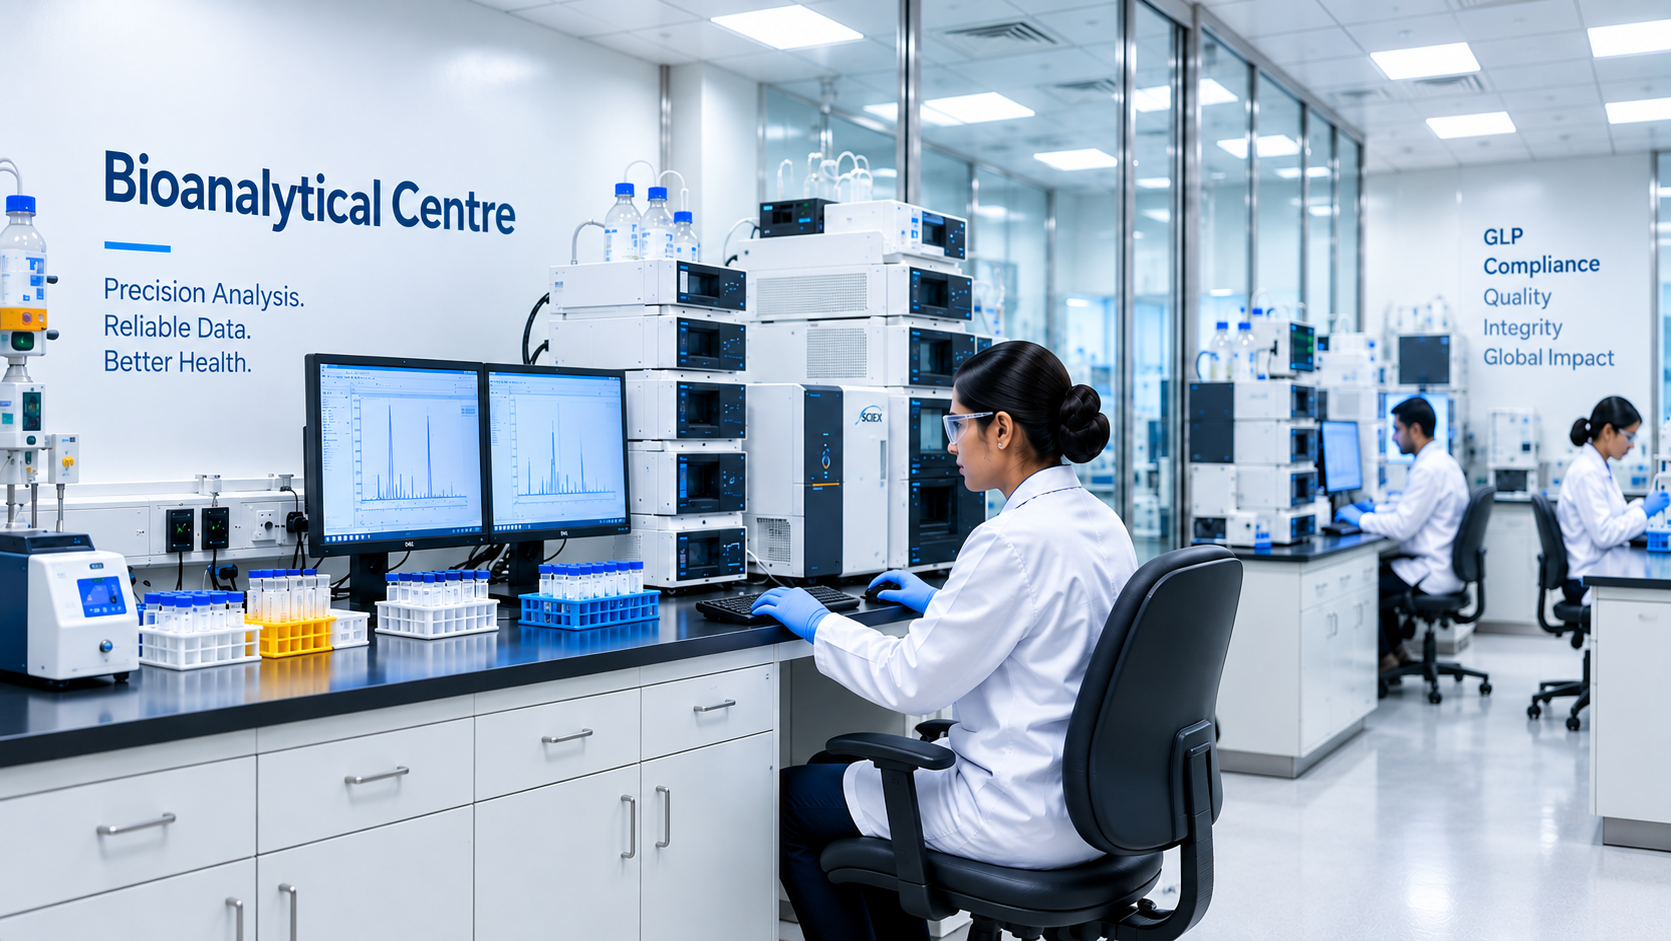
Quality and compliance shape every stage of our clinical research operations. From study conduct and bioanalytical testing to data management and reporting, our systems are designed to support consistent execution, reliable data, and regulatory confidence across globally regulated development programs.
| Study Design & Endpoint Selection | ISO 14155-Compliant CIP Authoring |
|---|---|
| Feasibility studies: FIH, pilot, single-arm proof-of-concept | CIP authored per ISO 14155:2020 GCP requirements |
| Pivotal studies: RCTs, non-inferiority, superiority designs | Device description and intended purpose definition |
| Registry and comparative effectiveness designs | Risk analysis integration (ISO 14971) and clinical risk-benefit assessment |
| Adaptive study designs with interim analysis plans | Investigational device accountability procedures |
| Sample size calculation and statistical power analysis | Deviation management plans and stopping rules |
Managing complexity with confidence.
Ordoclin provides end-to-end clinical trial management services for medical device investigations, from study start-up and site activation through database lock and final reporting. Our experienced project managers, CRAs, and device specialists operate within an ISO 14155-compliant framework to ensure quality, compliance, and efficient study execution.
| Study Start-Up & Site Management | Ongoing Trial Monitoring |
|---|---|
| Site identification, feasibility assessment, and selection across India, UK, EU, and USA | On-site monitoring and risk-based monitoring (RBM) approaches |
| Site initiation visits (SIVs), investigator training, and device accountability set-up | Electronic Source Data Verification (eSDV) with secure sponsor remote access portal |
| IEC/IRB submissions and regulatory approvals management | Real-time project tracking dashboard: enrolment, data quality, query status |
| Clinical Trial Agreement (CTA) and site contract negotiation and execution | Protocol deviation identification, reporting, and CAPA management |
| Site payment management including Greenphire and third-party payment platforms | Investigational Device Accountability: UDI tracking, batch logging, malfunction reporting |
| RTSM / IxRS set-up for randomisation and device accountability | eTMF (Electronic Trial Master File) maintenance and audit-ready documentation |
Monitoring safety. Managing risk. Maintaining compliance.
Patient safety is central to every medical device clinical investigation. Ordoclin's safety surveillance framework combines medical monitoring, independent safety oversight, and device-specific adverse event management to support timely reporting, regulatory compliance, and reliable safety data generation.
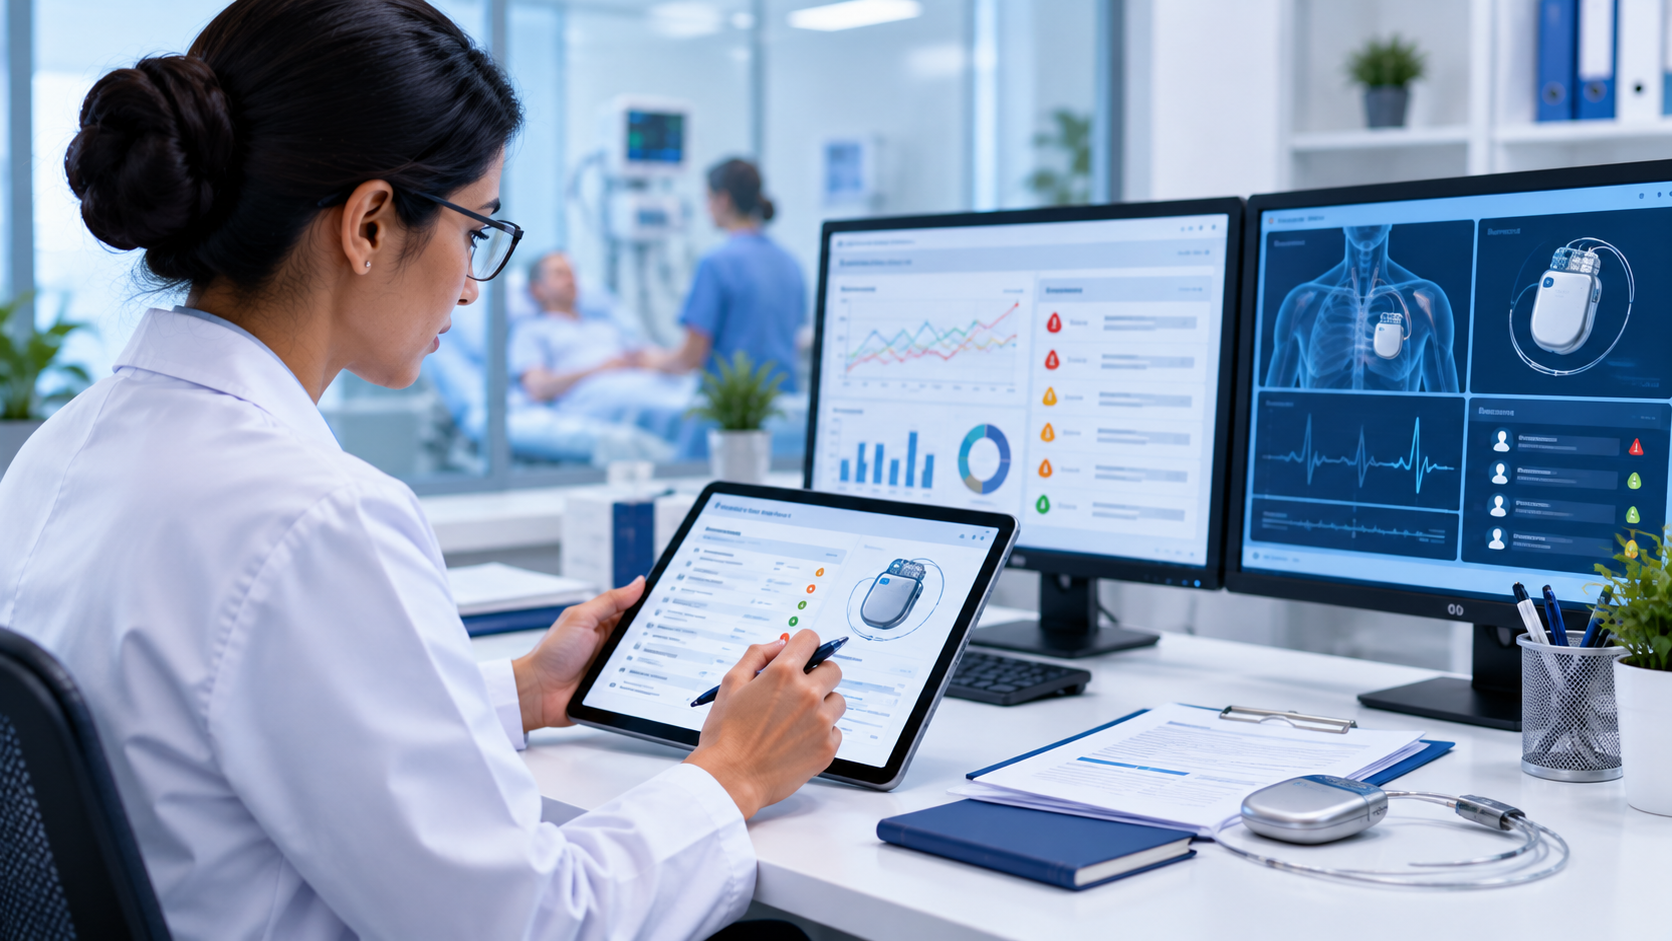
Built on data quality and statistical precision.
Accurate data management and robust statistical analysis are essential for successful medical device regulatory submissions. Ordoclin's biostatistics and data management teams support clinical investigations with CDISC-compliant datasets, validated statistical methodologies, and regulatory-ready outputs aligned with FDA, EU MDR, CE-IVDR, and CDSCO requirements.
Documentation that supports approval pathways.
Ordoclin provides regulatory medical writing services for medical device clinical trials, supporting partners with submission-ready documentation aligned with FDA, EU MDR, CE-IVDR, CDSCO, and international regulatory requirements. Our team develops clinical, regulatory, and post-market documents that support every stage of the product lifecycle, from study planning through regulatory approval and post-market compliance.
Where usability meets regulatory confidence.
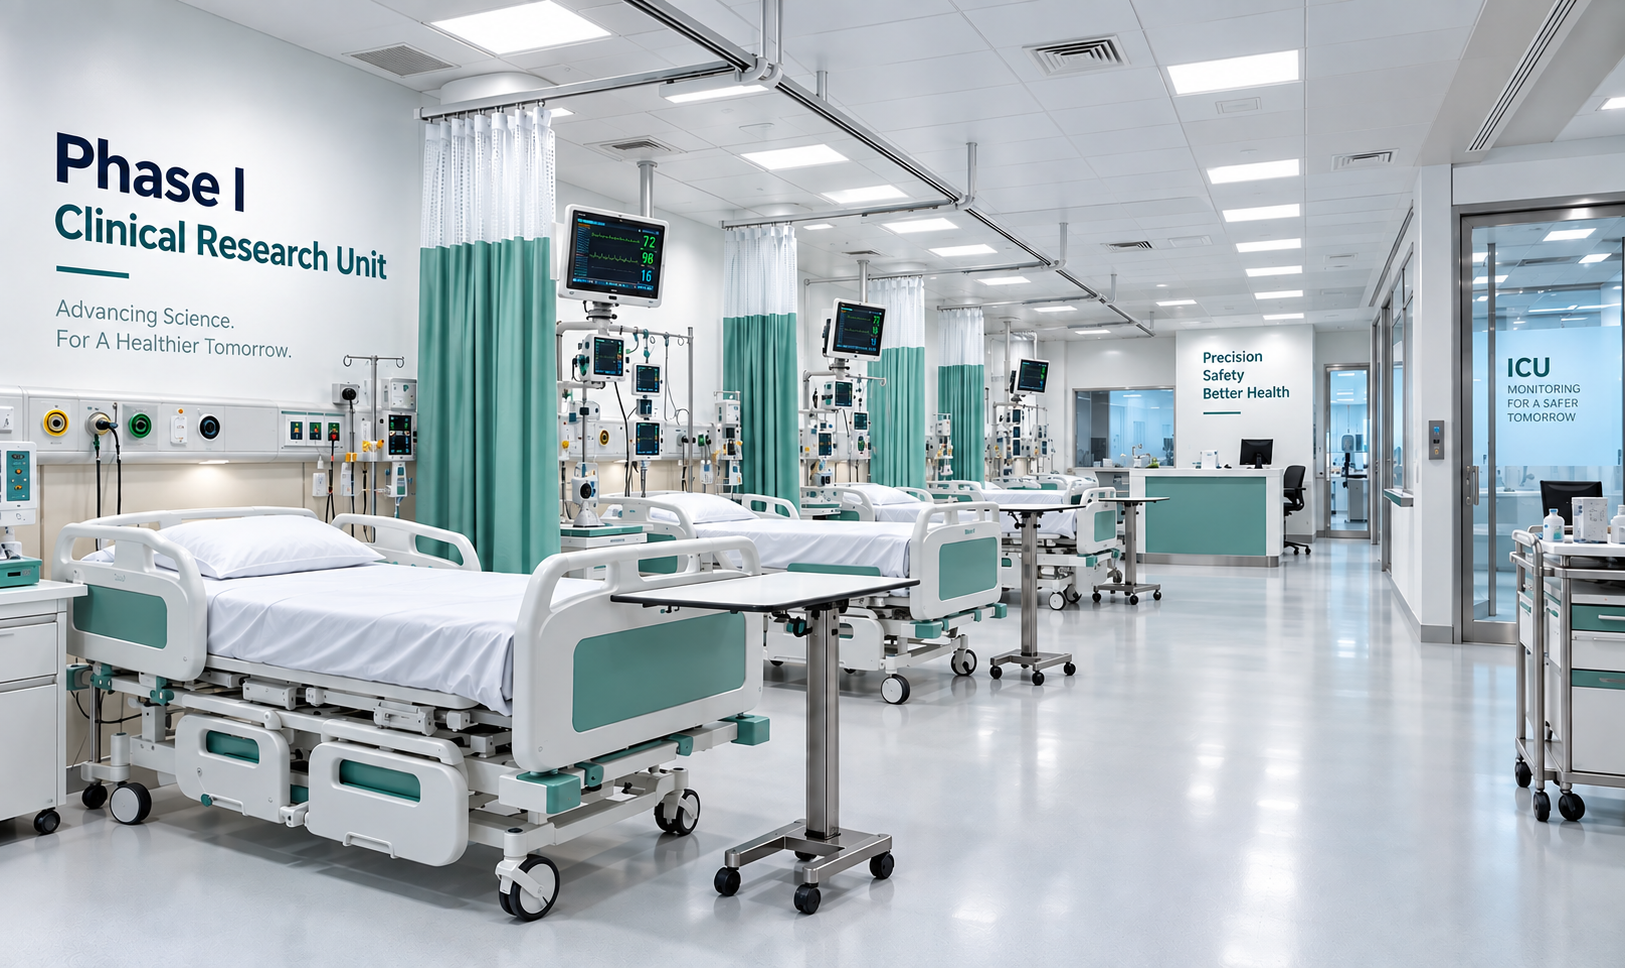
Human factors and usability studies play a critical role in demonstrating the safe and effective use of medical devices, combination products, and drug delivery systems. Ordoclin conducts human factors engineering studies aligned with IEC 62366 and FDA Human Factors guidance, generating usability evidence that supports regulatory submissions and product commercialization.
Ordoclin supports human factors studies for combination products, including auto-injectors, multi-dose pen devices, and inhalation systems. Our dedicated usability testing environment is designed to generate the user experience and safety data required for FDA, EU MDR, and global regulatory submissions.
Real-world evidence for regulatory confidence.
Post-market clinical evidence is essential for maintaining regulatory compliance and supporting long-term device performance. Ordoclin helps manufacturers meet EU MDR post-market requirements through PMCF studies, real-world evidence generation, and ongoing surveillance programs designed to support product lifecycle management.
Flexible resources. Specialized expertise.
Not every medical device program requires a full-service CRO model. Ordoclin's FSP and flexible outsourcing solutions provide partners with access to experienced clinical, regulatory, data management, and medical writing professionals—allowing teams to scale resources efficiently while maintaining operational control.
ISO 14155-trained monitors supporting site management, monitoring, and compliance.
Support for FDA, EU MDR, CDSCO submissions, regulatory strategy, and authority interactions.
SAP development, statistical analysis, CDISC datasets, and regulatory reporting.
eCRF management, data cleaning, query resolution, database lock, and archival support.
CER, CSR, PMCF, PMA, 510(k), and EU MDR documentation.
Digitalise and system drive, clear visibility, live project tracking platform.
Guiding devices from development to approval.
Ordoclin's regulatory affairs team helps partners navigate global medical device regulatory pathways by aligning clinical strategy, study design, and evidence generation with the requirements of FDA, EU MDR, CE-IVDR, CDSCO, and other international regulatory authorities.
| Regulatory Framework | Pathway | Clinical Evidence Requirement | Ordoclin Support |
|---|---|---|---|
| US FDA | 510(k) — Substantial Equivalence | Clinical data where performance cannot be demonstrated by bench testing alone | Clinical investigation design, IDE submission, CSR, substantial equivalence documentation |
| US FDA | PMA — Premarket Approval | Valid scientific evidence from well-controlled clinical investigations demonstrating safety and effectiveness | Pivotal RCT design, IDE, SAP, PMA module authoring, FDA scientific meeting support |
| US FDA | De Novo Classification | Clinical data demonstrating reasonable assurance of safety/effectiveness for novel low-to-moderate risk devices | De Novo request preparation, special controls definition, clinical evidence strategy |
| EU MDR 2017/745 | CE Marking (Class IIa / IIb / III) | Clinical investigation per Annex XIV; PMCF plan per Annex XIV Part B; CER per Annex XIV Part A | CIP/CER authoring, notified body Q&A, PMCF study design and execution |
| EU CE-IVDR | IVD CE Marking (IVDR 2017/746) | Clinical performance studies for Class C & D IVDs; scientific validity and analytical performance | Clinical performance study design, CER for IVDs, EUDAMED registration support |
| CDSCO | Medical Device | Clinical performance data | CDSCO CTA, IEC |
| India | Registration (MDR 2017) | for Class C & D devices; bridging data for imported devices | submission, clinical investigation conduct, CDSCO liaison |
| ISO 14155:2020 | GCP for Medical Device Clinical Trial Investigations | Risk management (ISO 14971), clinical investigation plan (CIP), independent oversight | ISO 14155-compliant investigation conduct, QMS alignment, training programme |
| MHRA / TGA / Health Canada | National Device Approvals | Country-specific clinical evidence, bridging data, or recognition of FDA/EMA approvals | Submission strategy, bridging study design, national authority liaison |
Trusted expertise across the device lifecycle.
partners choose Ordoclin for its specialized medical device expertise, integrated clinical research capabilities, and regulatory-focused approach. Our teams support medical device, IVD, SaMD, and combination product development from clinical strategy through regulatory submission.